普肺康膜衣錠55毫克
Pulmivex Film-Coated Tablets 55 mg
1 性狀
1.1 有效成分及含量
本品含有55 mg的Aumolertinib。
分 子 式 為C30H35N7O2·CH4SO3 ,分子量621.76 g/mol。化學名為N-(5-((4-(1-cyclopropyl-1H-indol-3-yl)pyrimidin-2-yl)amino)-2-((2-(dimethylamino)ethyl) (methyl)amino)-4-methoxyphenyl)acrylamide methanesulfonate。
結構式如下(作為Aumolertinib mesilate):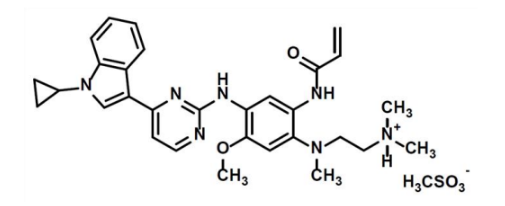
分 子 式 為C30H35N7O2·CH4SO3 ,分子量621.76 g/mol。化學名為N-(5-((4-(1-cyclopropyl-1H-indol-3-yl)pyrimidin-2-yl)amino)-2-((2-(dimethylamino)ethyl) (methyl)amino)-4-methoxyphenyl)acrylamide methanesulfonate。
結構式如下(作為Aumolertinib mesilate):
1.2 賦形劑
Microcrystalline Cellulose, Anhydrous Lactose, Sodium Starch Glycolate, Sodium
Stearyl Fumarate, Magnesium Stearate, OpadryII, Purified Water
1.3 劑型
膜衣錠
1.4 藥品外觀
淡黃色圓形膜衣錠,一面壓有“T”字樣。
2 適應症
- 1. 具有表皮生長因子受體(EGFR)外顯子19缺失或外顯子21(L858R)突變的局部晚期或轉移性非小細胞肺癌(NSCLC)成人病人的第一線治療。
- 2. 適用於治療具有EGFR T790M基因突變之局部侵犯性或轉移性NSCLC的成人病人。此適應症是根據初步臨床療效結果加速核准,此適應症仍須執行上市後研究以證明其臨床效益。
3 用法及用量
在使用本品治療前,首先需要確認EGFR基因突變狀態。應採用經核准的檢測方法確定是否存在EGFR突變(詳見5.1警語/注意事項)。
注:以上所述級別均指根據美國國家癌症研究院不良事件常用術語標準第4.03版(NCI-CTCAE 4.03)進行的嚴重程度分級。
# 肌肉症狀(包括但不限於):肌肉疼痛、肌肉壓痛、肌肉抽搐或肌肉無力。
3.1 用法用量
劑量及給藥方法
本品建議劑量為110 mg(55 mg兩顆),每日一次口服使用,可空腹或與食物併用。直到出現疾病惡化或無法耐受毒性為止。建議每日大致於同一時間服用,用一杯水整錠吞服,不可咀嚼或壓碎。若漏服本品1次,且距離下次服藥時間大於12小時,則應補服本品。
劑量調整
根據病人的不良反應,可暫停用藥或減量。若需要減量,則劑量應減至每日55mg。發生不良反應後的減量原則詳見表1。
表1. 發生不良反應後本品的劑量調整原則
| 不良反應 | 嚴重程度 | 劑量調整 |
|---|---|---|
| 間質性肺病 | 一旦發生不限程度 | 永久停用本品。 |
| QTc間期延長 | 至少兩次不同的心電圖顯示心率校正後的QT(QTc)間期大於500 ms | 暫停本品最多3周。若暫停本品超過3周,未達到恢復用藥標準,則永久停用。
|
| QTc間期延長,且出現嚴重心律不整的症狀或表徵 | 永久停用本品。 | |
| 心臟衰竭 | 無症狀性左心室射出分率(LVEF)絕對值相較基準下降>10%或其絕對值<50% | 暫停本品最多3周。若暫停本品超過3周,未達到恢復用藥標準,則永久停用。若3周內改善至LVEF基準值或≧50%:
|
| 有症狀的鬱血性心臟衰竭 | 永久停用本品。 | |
| 血清肌酸 磷酸激 酶(CPK) |
5倍正常值上限 < CPK值 ≤ 10倍正常值上限(3級),伴有肌肉症狀# | 暫停本品治療最多3周。若暫停本品超過3周,未達到恢復用藥標準,則永久停用。若3周內肌肉症狀#消除且CPK改善至≤3級:
|
| CPK值 > 10倍正常值上限(4級),無論是否伴有肌肉症狀# | 暫停本品治療最多3周。若暫停本品超過3周,未達到恢復用藥標準,則永久停用。 若3周內肌肉症狀#消除且CPK改善至≤3級:
|
|
| 其它 | 3級或以上不良反應 | 暫停本品治療最多3周。若暫停本品超過3周,未達到恢復用藥標準,則永久停用。 若3周內改善至≤2級:
|
| 任何時候,如對每日55 mg仍不耐受(出現≥3級不良反應),則建議永久停用本 品。 | ||
# 肌肉症狀(包括但不限於):肌肉疼痛、肌肉壓痛、肌肉抽搐或肌肉無力。
3.3 特殊族群用法用量
本品無需依病人的年齡、體重、性別和吸菸狀態進行劑量調整。
肝功能不全
根據臨床試驗結果,對於輕度(Child-Pugh A)、中度(Child-Pugh B)或重度(Child-Pugh C)肝功能不全的病人,無需調整劑量(見11.藥物動力學特性)。
腎功能不全
輕度、中度腎功能不全的病人無需進行劑量調整。重度腎功能不全及末期腎病的病人使用本品的安全性和療效尚不明確,不建議使用(見11.藥物動力學特性)。
4 禁忌
- 對本品活性成份或任何一種賦形劑過敏者,禁用本品。
- 本品禁止與強效CYP3A4誘導劑或抑制劑併用。
5 警語及注意事項
5.1 警語/注意事項
5.1.1. EGFR基因突變狀態
在考慮使用本品治療前,首先需要確認病人是否具有EGFR基因突變陽性。應使用經核准的檢測方法,對採自腫瘤組織樣本的DNA或血漿循環腫瘤DNA(ctDNA)進行檢測。經過腫瘤組織或血漿ctDNA檢測後,若發現具有EGFR外顯子19缺失、外顯子21(L858R)突變或T790M突變陽性,則可接受本品治療。
由於血漿檢測可能會出現偽陰性,若血漿ctDNA檢測結果為陰性,建議在可能的情況下進行腫瘤組織檢測。
由於血漿檢測可能會出現偽陰性,若血漿ctDNA檢測結果為陰性,建議在可能的情況下進行腫瘤組織檢測。
5.1.2. 血清肌酸磷酸激酶升高
醫師應建議病人立即回報是否存在不明原因的肌肉疼痛、肌肉壓痛、肌肉抽搐或肌肉無力等肌肉症狀。對於血清肌酸磷酸激酶升高>5倍正常值上限(CTCAE≥3級)的病人,根據病人的情況進行相應的劑量調整(參見表1)。同時應密切監測病人的血清肌酸磷酸激酶、肌紅蛋白、腎功能(如血清肌酸酐、血中尿素氮和尿蛋白)、體溫及血鉀,建議每週檢測一次。
本品與下列藥物併用有可能增加血清肌酸磷酸激酶升高和/或肌肉症狀之風險,包括具有升高血清肌酸磷酸激酶的藥物(如statin類藥物)和強效CYP3A4抑制劑藥物(如cyclosporin、erythromycin、clarithromycin、itraconazole、ketoconazole、nefazodone、niacin、gemfibrozil、其他fibric acid類或抗人類免疫缺陷病毒的protease inhibitors)。當病人併用這些藥品時,建議於開始治療前檢查血清肌酸磷酸激酶,並於治療期間依照臨床表現監測血清肌酸磷酸激酶變化。
本品與下列藥物併用有可能增加血清肌酸磷酸激酶升高和/或肌肉症狀之風險,包括具有升高血清肌酸磷酸激酶的藥物(如statin類藥物)和強效CYP3A4抑制劑藥物(如cyclosporin、erythromycin、clarithromycin、itraconazole、ketoconazole、nefazodone、niacin、gemfibrozil、其他fibric acid類或抗人類免疫缺陷病毒的protease inhibitors)。當病人併用這些藥品時,建議於開始治療前檢查血清肌酸磷酸激酶,並於治療期間依照臨床表現監測血清肌酸磷酸激酶變化。
5.1.3. QT間期延長
本品臨床試驗中排除了心臟節律或傳導方面有臨床顯著異常的病人(如QTc間期>470 ms)。臨床試驗有發生一例原因不明的心因性猝死。患有先天性長QT綜合症的病人應避免使用本品。伴有鬱血性心衰竭、電解質異常或使用已知會延長QT間期藥物的病人應定期接受心電圖或電解質的監測。至少兩次分開的心電圖檢查顯示QTc間期>500 ms的病人應進行劑量調整(參見表1)。QT間期延長合併下列任何一種情況的病人需永久停用本品:尖端扭轉型室速(Torsades de Pointes, TdP)、多型性心室性心搏過速(polymorphic ventricular tachycardia)或嚴重心律不整的症狀或表徵。
5.1.4. 心臟衰竭
臨床試驗期間觀察到部分病人發生心肌收縮率下降以及致死性心衰竭病例(請見8.1.3)。對於有已知心血管風險及存在可能影響左心室射出分率(LVEF)情況的病人,需要考慮監測心臟功能,包括在服藥前和服藥期間追蹤評估LVEF。對於本品治療期間發生鬱血性心臟衰竭相關症狀和表徵的病人,應停用本品(參見表1)。
5.1.5. 間質性肺病
本品臨床試驗中排除了過往存在間質性肺病病史、藥物誘導性間質性肺病、需要類固醇治療的放射性肺炎及臨床存在活動性間質性肺病證據的病人,因此無此類病人使用本品的資料。本品在110 mg的使用劑量下出現2例2級間質性肺病,在中斷本品治療及對症治療後恢復。
對於在用藥過程中出現肺部症狀(呼吸困難、咳嗽或發燒等)急性發作和/或不明原因加重的病人,應懷疑間質性肺病。在查找病因期間,應暫停使用本品。若確診為間質性肺病,則應永久停用本品,並採取必要的治療措施。
對於在用藥過程中出現肺部症狀(呼吸困難、咳嗽或發燒等)急性發作和/或不明原因加重的病人,應懷疑間質性肺病。在查找病因期間,應暫停使用本品。若確診為間質性肺病,則應永久停用本品,並採取必要的治療措施。
5.1.6. 胚胎-胎兒毒性
根據動物研究數據和其作用機轉,懷孕婦女使用本品可能對胎兒有害。在開始本品治療前,確認還有生產可能性之婦女其懷孕狀態。告知懷孕婦女對胎兒的潛在風險。告知有生育能力的女性與男性在服用本品期間及服用末次劑量後3個月內應採用有效避孕措施。(參見6.特殊族群注意事項(6.1及6.3))。
5.1.7. 靜脈血栓栓塞事件
曾有接受本品治療之受試者通報發生血栓栓塞事件,包括深部靜脈栓塞(deep vein thrombosis)及肺栓塞(pulmonary embolism)。如出現或懷疑有血栓栓塞事件之臨床徵象或症狀時,應立即對病人進行評估並給予適當治療。應暫停本品治療,並於病人病況穩定後,再考慮恢復治療。
5.1.8. 肝生化值異常
於使用本品治療期間,曾觀察到肝功能檢驗異常,包括丙胺酸胺基轉移酶(alanine aminotransferase, ALT)、天門冬胺酸胺基轉移酶(aspartateaminotransferase, AST)及血中膽紅素(blood bilirubin levels)上升,包含罕見藥物誘發性肝損傷(drug-induced liver injury, DILI)之通報。
於開始本品治療前及治療期間應定期監測肝功能:一般建議於治療中的前5個月每3週監測一次,其後每 6週監測一次。監測頻率可依肝功能異常之嚴重程度或相關症狀予以調整。
於開始本品治療前及治療期間應定期監測肝功能:一般建議於治療中的前5個月每3週監測一次,其後每 6週監測一次。監測頻率可依肝功能異常之嚴重程度或相關症狀予以調整。
5.3 操作機械能力
目前尚無本品對駕駛和操作機器能力影響的研究。由於可能出現無力和頭暈等不良反應,建議病人在服用本品期間應謹慎駕駛或操作機器。
6 特殊族群注意事項
6.1 懷孕
目前尚無懷孕女性使用本品的資料,對胎兒可能的安全性風險不詳。根據其作用機轉,懷孕女性使用本品可能對胎兒造成危害。
動物數據
在妊娠大鼠於胚胎著床前至硬顎閉合階段(妊娠期第6至16天),經口給予aumolertinib最大劑量達100 mg/kg(AUC暴露量為臨床建議劑量110 mg的3.45倍)時,未觀察到胚胎-胎兒發育異常。於紐西蘭兔的生殖毒性試驗中,雌兔在妊娠期第6至19天經口給予aumolertinib最大劑量達30 mg/kg時,在≥15 mg/kg劑量下,觀察到母體出現死亡、攝食量減少、體重下降,以及流產和/或早產現象。另外,在≥5mg/kg劑量下(AUC暴露量約為臨床建議劑量110 mg的0.05倍),胎兒的胸骨發育略有延遲,但在最大劑量30 mg/kg下未見致畸作用。
6.2 哺乳
目前尚無本品或其活性代謝物是否會排入人類乳汁,對哺乳餵養嬰兒或對乳汁產生的影響的資料。建議於本品治療期間及末次給藥後至少3個月內停止哺乳。
6.3 有生育能力的女性與男性
有生育能力的女性與男性在服用本品期間及服用末次劑量後3個月內應採用有效避孕措施。合併服用本品後,不能排除激素類避孕藥暴露量下降的風險。
6.4 小兒
尚未確定小於18歲的兒童或青少年使用本品的療效和安全性。
6.5 老年人
本品臨床試驗中,使用110 mg劑量的497例病人中有169例(54.9%)病人的年齡≥65歲。在此類病人中不良反應的發生率為86.4%,其中3級及以上不良反應的發生率為30.2%。目前的臨床試驗資料顯示,老年病人的安全性與整體族群無明顯差異,在醫生處方下使用時無需進行劑量調整。
6.6 肝功能不全
請見3.3. 特殊族群用法用量。
6.7 腎功能不全
請見3.3. 特殊族群用法用量。
7 交互作用
可能增加aumolertinib血中濃度之活性物質:
可能降低aumolertinib血中濃度之活性物質:
Aumolertinib影響其他藥物暴露量之可能性:
依據體外實驗結果,aumolertinib是BCRP的弱效抑制劑。Aumolertinib治療期間如須併用治療指數狹窄的BCRP受質藥物時,應謹慎使用並密切監測其安全性。
臨床試驗結果顯示aumolertinib與fexofenadine(P-gp受質)併用時會導致fexofenadine暴露量增加(Cmax增加約86%,AUC增加67%)。Aumolertinib治療期間如須併用治療指數狹窄之P-gp受質藥物(如digoxin、dabigatran、colchicine等)時,應謹慎使用並密切監測其安全性。
CYP3A4抑制劑
本品主要由CYP3A4代謝。臨床試驗結果顯示本品與itraconazole(CYP3A4強抑制劑)併用時,aumolertinib的暴露量會顯著增加(AUC增加至約3.7倍)。治療期間禁止與強效CYP3A4抑制劑(如葡萄柚汁、clarithromycin、itraconazole和lopinavir)併用。治療期間應避免和中度CYP3A4抑制劑(如verapamil、fluconazole)併用。可能降低aumolertinib血中濃度之活性物質:
CYP3A4誘導劑
臨床試驗結果顯示本品與rifampicin(CYP3A4強誘導劑)併用時會導致其暴露量顯著降低(AUC降低約90%)。治療期間禁止與強效CYP3A4誘導劑(如rifampicin、carbamazepine、phenytoin和聖約翰草等)併用。治療期間應避免和中度CYP3A4誘導劑(如bosentan、efavirenz)併用。Aumolertinib影響其他藥物暴露量之可能性:
轉運蛋白之受質藥物
依據體外實驗結果,aumolertinib是OATP1B1、OAT1、OCT2及MATE1的抑制劑。併用aumolertinib可能會增加MATE1受質藥物的暴露量。當aumolertinib與治療指數狹窄的MATE1受質併用時,建議謹慎使用。在每日一次110 mg用法用量下,不預期aumolertinib會與OATP1B1、OAT1及OCT2之受質發生具臨床重要性的交互作用。依據體外實驗結果,aumolertinib是BCRP的弱效抑制劑。Aumolertinib治療期間如須併用治療指數狹窄的BCRP受質藥物時,應謹慎使用並密切監測其安全性。
臨床試驗結果顯示aumolertinib與fexofenadine(P-gp受質)併用時會導致fexofenadine暴露量增加(Cmax增加約86%,AUC增加67%)。Aumolertinib治療期間如須併用治療指數狹窄之P-gp受質藥物(如digoxin、dabigatran、colchicine等)時,應謹慎使用並密切監測其安全性。
CYP450酵素之受質藥物
體外實驗結果顯示, aumolertinib並未明顯影響CYP1A2、CYP2B6、CYP2C8、CYP2C9、CYP2C19、CYP2D6及CYP3A4之活性。Aumolertinib不是人體主要CYP450酵素的抑制劑,經由抑制主要CYP450酵素而與其受質藥物發生交互作用的風險並不高。制酸劑對於aumolertinib的影響
制酸藥物如famotidine或omeprazole不會造成有臨床意義的aumolertinib暴露量改變。Aumolertinb與制酸藥物併用時無需進行劑量調整。
8 副作用/不良反應
8.1 臨床重要副作用/不良反應
8.1.1. 血清肌酸磷酸激酶升高
於 AENEAS 試 驗 中 , aumolertinib 組 及 gefitinib組分別有103名病人(48.1%)及46名病人(21.4%)通報血清肌酸磷酸激酶(CPK)升高事件。多數事件為Grade 1至2,且未伴隨肌肉相關症狀。Grade ≥ 3 CPK升高事件於aumolertinib組及gefitinib組分別有15名病人(7.0%)及1名病人(0.5%)通報。
於第一/二期試驗中,77名病人(27.2%)通報CPK升高,其中16名病人(5.7%)為Grade ≥ 3。
於兩項研究中,未有因CPK升高而導致治療停止。
在所有接受aumolertinib治療之病人中,CPK升高的發生時間中位數為43天(範圍:1–636天),恢復的時間中位數為105天(範圍:1–724天)。發生Grade ≥ 3 CPK升高的發生時間中位數為43.5天,恢復時間為14.5天。
於第一/二期試驗中,77名病人(27.2%)通報CPK升高,其中16名病人(5.7%)為Grade ≥ 3。
於兩項研究中,未有因CPK升高而導致治療停止。
在所有接受aumolertinib治療之病人中,CPK升高的發生時間中位數為43天(範圍:1–636天),恢復的時間中位數為105天(範圍:1–724天)。發生Grade ≥ 3 CPK升高的發生時間中位數為43.5天,恢復時間為14.5天。
8.1.2. QT間期延長
於AENEAS試驗中,aumolertinib組與gefitinib組發生QT延長之人數(發生率)及嚴重程度相近,分別為25名病人(11.7%)及20名病人(9.3%)。Grade ≥ 3 之QT延長通報於aumolertinib組為4名病人(1.9%),gefitinib組為5名病人(2.3%)。Aumolertinib組中有2名病人發生致死事件(1名為心肺停止,1名為心因性猝死)。
QTc間期大於500毫秒者,aumolertinib組為2名病人(0.9%),gefitinib組為6名病人(2.8%)。QT間期較基期增加≥ 60毫秒者,aumolertinib組為13名病人(6.1%),gefitinib 組為11名病人(5.1%)。
於第一/二期試驗中,QT延長有14名病人(4.9%)通報,其中1名病人(0.4%)發生Grade ≥ 3事件(暈厥)。無病人QTc間期大於500毫秒,另有5名病人(1.8%)之QTc較基期增加≥ 60毫秒。
在所有接受aumolertinib治療之病人中,QT延長發生的時間中位數為22天(範圍:1–625 天),恢復時間中位數為86天(範圍:1–655天)。發生Grade ≥ 3之QT延長之時間中位數為267天,恢復時間為1天。
QTc間期大於500毫秒者,aumolertinib組為2名病人(0.9%),gefitinib組為6名病人(2.8%)。QT間期較基期增加≥ 60毫秒者,aumolertinib組為13名病人(6.1%),gefitinib 組為11名病人(5.1%)。
於第一/二期試驗中,QT延長有14名病人(4.9%)通報,其中1名病人(0.4%)發生Grade ≥ 3事件(暈厥)。無病人QTc間期大於500毫秒,另有5名病人(1.8%)之QTc較基期增加≥ 60毫秒。
在所有接受aumolertinib治療之病人中,QT延長發生的時間中位數為22天(範圍:1–625 天),恢復時間中位數為86天(範圍:1–655天)。發生Grade ≥ 3之QT延長之時間中位數為267天,恢復時間為1天。
8.1.3. 心臟衰竭
於AENEAS試驗中,aumolertinib組與gefitinib組各有1名病人通報心臟衰竭。aumolertinib 組通報之事件結果為死亡。
於第一/二期試驗中,1名病人(0.4%)發生Grade 4心臟衰竭,於停止aumolertinib治療後改善至Grade 1。
在所有接受aumolertinib治療之病人中,心臟衰竭發生之時間中位數為232.5天(範圍:84–381天),恢復時間中位數為98天(範圍:36–160天)。發生Grade ≥ 3之心臟衰竭之時間中位數為293天,恢復時間為26天。
於AENEAS試驗中,aumolertinib組有1名病人(0.2%)之LVEF下降≥ 10%至絕對值< 50%,另有8名病人(3.7%)之LVEF較基期下降≥ 15%但仍≥50%。於gefitinib組中,2 名病人(0.9%)之LVEF下降≥ 10%至絕對值<50%,另有2名病人(0.9%)之LVEF較基期下降≥ 15%但仍≥ 50%。
於第一/二期試驗中,未有病人發生LVEF下降≥ 10%至絕對值< 50%;3名病人(1.1%)之LVEF較基期下降≥ 15%但維持≥ 50%。
於第一/二期試驗中,1名病人(0.4%)發生Grade 4心臟衰竭,於停止aumolertinib治療後改善至Grade 1。
在所有接受aumolertinib治療之病人中,心臟衰竭發生之時間中位數為232.5天(範圍:84–381天),恢復時間中位數為98天(範圍:36–160天)。發生Grade ≥ 3之心臟衰竭之時間中位數為293天,恢復時間為26天。
於AENEAS試驗中,aumolertinib組有1名病人(0.2%)之LVEF下降≥ 10%至絕對值< 50%,另有8名病人(3.7%)之LVEF較基期下降≥ 15%但仍≥50%。於gefitinib組中,2 名病人(0.9%)之LVEF下降≥ 10%至絕對值<50%,另有2名病人(0.9%)之LVEF較基期下降≥ 15%但仍≥ 50%。
於第一/二期試驗中,未有病人發生LVEF下降≥ 10%至絕對值< 50%;3名病人(1.1%)之LVEF較基期下降≥ 15%但維持≥ 50%。
8.1.4. 間質性肺病
於AENEAS試驗中,aumolertinib組有10名病人(4.7%)通報間質性肺病(ILD),其中1名病人發生 Grade ≥ 3肺炎。於gefitinib組中,12名病人(5.6%)通報 ILD,其中2名病人(0.9%)發生Grade ≥ 3肺炎。於第一/二期試驗中,接受aumolertinib 110 mg之病人未有ILD之通報。在所有接受aumolertinib治療之病人中,ILD發生之時間中位數為97天(範圍:2–571天),恢復時間中位數為32天(範圍:14–457天)。發生Grade≥ 3之ILD之時間中位數為40天,恢復時間為14天。
8.1.5. 眼部毒性
於AENEAS試驗中,aumolertinib組有10名病人(4.7%)通報眼部毒性,gefitinib組有15名病人(7.0%)。通報的眼部毒性皆為 Grade 1至2。結膜炎為最常通報之眼部疾病,aumolertinib組有4名病人(1.9%),gefitinib組有8名病人(3.7%)。
於第一/二期試驗中,有27名病人(9.5%)通報眼部毒性,其中結膜炎及乾 眼症最常見,共有11名病人(3.9%)。
於所有試驗中,未觀察到Grade ≥ 3眼部毒性事件。
在所有接受aumolertinib治療之病人中,眼部毒性發生之時間中位數為43天(範圍:2–444天),恢復時間中位數為63天(範圍:2–279天)。
於第一/二期試驗中,有27名病人(9.5%)通報眼部毒性,其中結膜炎及乾 眼症最常見,共有11名病人(3.9%)。
於所有試驗中,未觀察到Grade ≥ 3眼部毒性事件。
在所有接受aumolertinib治療之病人中,眼部毒性發生之時間中位數為43天(範圍:2–444天),恢復時間中位數為63天(範圍:2–279天)。
8.1.6. 血液學事件
於AENEAS試驗中,最常通報之血液學事件為白血球數目降低(aumolertinib組52名病人[24.3%],gefitinib組34名病人[15.8%])、血小板數目降低(aumolertinib組49名病人[22.9%],gefitinib組17名病人[7.9%])及貧血(aumolertinib組43名病人
[20.1%],gefitinib組22名病人[10.2%])。多數不良事件為Grade1至2。
Grade≥3事件包括:白血球數目降低(aumolertinib組6名病人[2.8%],gefitinib組0名)、血小板數目降低(aumolertinib組4名病人[1.9%],gefitinib組2名病人[0.9%])及貧血(aumolertinib組2名病人[0.9%],gefitinib組0名)。
於第一/二期試驗中,白血球數目降低為最常見之血液學不良反應(36名病人[12.7%]),其次為貧血(32名病人[11.3%])及血小板數目降低(19名病人[6.7%])。貧血為最常見之Grade ≥ 3血液學事件(4名病人[1.4%])。
於所有試驗中,未有致死之血液學不良事件通報。
在所有接受aumolertinib治療之病人中,白血球及血小板數目降低發生之時間中位數分別為43天(範圍:1–631天)及46.5天(範圍:8–629天),恢復時間中位數分別為102天(範圍:4–645天)及110天(範圍:4–734天)。發生Grade ≥ 3白血球及血小板數目降低之時間中位數分別為210天及81天,恢復時間分別為5.5天及11天。
在所有接受aumolertinib治療之病人中,貧血發生之時間中位數為41天(範圍:1–553天),恢復時間中位數為43天(範圍:3–701天)。發生Grade≥3貧血之時間中位數為62天,恢復時間為16天。
Grade≥3事件包括:白血球數目降低(aumolertinib組6名病人[2.8%],gefitinib組0名)、血小板數目降低(aumolertinib組4名病人[1.9%],gefitinib組2名病人[0.9%])及貧血(aumolertinib組2名病人[0.9%],gefitinib組0名)。
於第一/二期試驗中,白血球數目降低為最常見之血液學不良反應(36名病人[12.7%]),其次為貧血(32名病人[11.3%])及血小板數目降低(19名病人[6.7%])。貧血為最常見之Grade ≥ 3血液學事件(4名病人[1.4%])。
於所有試驗中,未有致死之血液學不良事件通報。
在所有接受aumolertinib治療之病人中,白血球及血小板數目降低發生之時間中位數分別為43天(範圍:1–631天)及46.5天(範圍:8–629天),恢復時間中位數分別為102天(範圍:4–645天)及110天(範圍:4–734天)。發生Grade ≥ 3白血球及血小板數目降低之時間中位數分別為210天及81天,恢復時間分別為5.5天及11天。
在所有接受aumolertinib治療之病人中,貧血發生之時間中位數為41天(範圍:1–553天),恢復時間中位數為43天(範圍:3–701天)。發生Grade≥3貧血之時間中位數為62天,恢復時間為16天。
8.2 臨床試驗經驗
由於臨床試驗是在各種不同條件下進行的,在一個臨床試驗中觀察到的不良反應發生率不能與另一個臨床試驗中觀察到的不良反應發生率直接比較,也可能無法反應臨床上實際的發生率。
接受Aumolertinib治療之病人中,最常通報之不良反應(≥20%,所有等級)為AST升高(37.9%)、低血鈉(33.1%)、ALT升高(30.9%)、白血球數目降低(27.9%)、血中CPK升高(26.6%)、血小板數目降低(26.0%)及皮疹(22.7%)。最常通報之第3級以上(Grade≥3)不良反應(≥5%)為血中CPK升高(6.1%)。
嚴重不良反應發生率為3.3%,其中最常見之嚴重不良反應為肺栓塞,發生率為1.1%。因不良反應而停止治療之情形發生率為1.3%。最常導致治療停止之不良反應為間質性肺病(ILD)及咳嗽,兩者發生率皆為0.4%。
因不良反應而導致治療中斷及劑量調整之發生率分別為9.3%及2.2%。其中最常導致治療中斷或劑量調降之不良反應為血中CPK升高,發生率分別為5.4%及1.7%。
具有ILD病史、需接受類固醇治療之放射線肺炎病史,或任何臨床上具活動性ILD證據之病人,均排除於試驗之外。靜態心電圖顯示具臨床重要意義之心臟節律或傳導異常(例如QTc間期大於470毫秒)之病人亦排除於試驗之外。病人需具有左心室射出分率(LVEF)> 40% 方可納入試驗。
以下為發生頻率定義:非常常見(≥ 1/10);常見(≥ 1/100,< 1/10);不常見(≥1/1,000,< 1/100);罕見(≥1/10,000,< 1/1,000);非常罕見(< 1/10,000);頻率未知(無法由現有資料估計)。於各頻率分類內,不良反應依嚴重程度由高至低排列。
不良反應之嚴重程度係依據「常見毒性標準(CTCAE)第4.03版」評估,其定義為:
Grade 1=輕度,Grade 2=中度,Grade 3=重度,Grade 4=危及生命,Grade 5=
死亡。
a. 資料合併自第一/二期試驗及AENEAS試驗;僅彙整接受Aumolertinib 110 mg劑量 之病人
b. 包括:嗜中性白血球減少症、嗜中性白血球數目降低、白血球數目降低*
c. 包括:血小板數目降低*、血小板減少症
d. 包括:血鈉降低、低血鈉*
e. 包括:血鉀降低、低血鉀*
f. 包括:結膜出血、結膜炎、乾眼症、眼部分泌物、眼出血、眼痛、流淚增加、畏 光、視力障礙
g. 包括:心肺停止、心電圖QT延長、心因性猝死、暈厥、心室性心律不整。各有1名 病人發生Grade 5心肺停止及心因性猝死
h. 包括:心臟衰竭、慢性心臟衰竭、肺水腫。1名病人通報Grade 5肺水腫
i. 包括:血壓升高、高血壓
j. 包括:咳嗽、痰咳、上呼吸道咳嗽症候群
k. 包括:細支氣管炎、間質性肺病、肺炎
l. 包括:口腔潰瘍、口乾、舌痛、口腔潰瘍、口腔疼痛、口腔炎、舌潰瘍
m. 包括:皮膚炎、痤瘡樣皮膚炎、藥物疹、紅斑、結節性紅斑、毛囊炎、斑疹、手足 紅斑症候群、丘疹、光敏感反應、皮疹、斑丘疹型皮疹、丘疹型皮疹、搔癢型皮疹、 膿疱型皮疹、蕁麻疹
* 表示為實驗室檢驗異常之發生率,而非不良事件之發生率。
安全性概述(Summary of the safety profile)
以下所述之資料反應538名EGFR突變陽性非小細胞肺癌(NSCLC)病人接受Aumolertinib 之暴露情形。上述病人於兩項多中心關鍵性試驗中,以Aumolertinib建議劑量110 mg每日一次接受治療,包括一項第一線治療之第三期試驗(AENEAS)及另一項針對曾經接受過治療病人之第一/二期試驗。接受Aumolertinib治療之病人中,最常通報之不良反應(≥20%,所有等級)為AST升高(37.9%)、低血鈉(33.1%)、ALT升高(30.9%)、白血球數目降低(27.9%)、血中CPK升高(26.6%)、血小板數目降低(26.0%)及皮疹(22.7%)。最常通報之第3級以上(Grade≥3)不良反應(≥5%)為血中CPK升高(6.1%)。
嚴重不良反應發生率為3.3%,其中最常見之嚴重不良反應為肺栓塞,發生率為1.1%。因不良反應而停止治療之情形發生率為1.3%。最常導致治療停止之不良反應為間質性肺病(ILD)及咳嗽,兩者發生率皆為0.4%。
因不良反應而導致治療中斷及劑量調整之發生率分別為9.3%及2.2%。其中最常導致治療中斷或劑量調降之不良反應為血中CPK升高,發生率分別為5.4%及1.7%。
具有ILD病史、需接受類固醇治療之放射線肺炎病史,或任何臨床上具活動性ILD證據之病人,均排除於試驗之外。靜態心電圖顯示具臨床重要意義之心臟節律或傳導異常(例如QTc間期大於470毫秒)之病人亦排除於試驗之外。病人需具有左心室射出分率(LVEF)> 40% 方可納入試驗。
不良反應列表(Tabulated list of adverse reactions)
通報之不良反應列於表2,並依系統器官分類、偏好術語及發生頻率排列,最常見之反應列於最前。以下為發生頻率定義:非常常見(≥ 1/10);常見(≥ 1/100,< 1/10);不常見(≥1/1,000,< 1/100);罕見(≥1/10,000,< 1/1,000);非常罕見(< 1/10,000);頻率未知(無法由現有資料估計)。於各頻率分類內,不良反應依嚴重程度由高至低排列。
表2. 接受Aumolertinib治療病人通報之不良反應a
| MedDRA 系統器官 分類 | MedDRA偏好術語 | 不良反應 | |
|---|---|---|---|
| 所有等級 之發生頻率 | 第3級以上 之發生頻率 | ||
| 血液及淋巴系統疾病 | 白血球數目降低b | 非常常見27.9% | 常見1.5% |
| 血小板數目降低c | 非常常見26.0% | 不常見0.9% | |
| 貧血 | 非常常見15.4% | 常見1.3% | |
| 淋巴球數目降低 | 常見4.1% | 常見1.1% | |
| 代謝及營養疾病 | 低血鈉症d | 非常常見33.1% | 常見4.6% |
| 低血鉀症e | 非常常見14.3% | 常見1.3% | |
| 高尿酸血症 | 常見5.9% | 0 | |
| 食慾降低 | 常見5.8% | 不常見0.6% | |
| 眼部疾病 | 眼部毒性f | 常見6.9% | 0 |
| 心臟疾病 | 心電圖QT間期延長g | 常見8% | 不常見0.9% |
| 心臟衰竭h | 不常見0.4% | 不常見0.4% | |
| 血管疾病 | 高血壓i | 常見6.1% | 常見3.2% |
| 深層靜脈栓塞 | 常見1.1% | 0 | |
| 呼吸道、胸腔及縱膈疾病 | 咳嗽j | 非常常見10.6% | 0 |
| 間質性肺病k | 常見2.0% | 不常見0.2% | |
| 肺栓塞 | 常見1.9% | 常見1.9% | |
| 胃腸道疾病 | 腹瀉 | 非常常見 10.8% | 不常見 0.6% |
| 口腔潰瘍l | 非常常見 10.6% | 0 | |
| 噁心 | 常見 8.2% | 不常見 0.2% | |
| 嘔吐 | 常見 8.0% | 不常見 0.2% | |
| 肝膽疾病 | 天門冬胺酸轉胺酶 (AST)升高* | 非常常見 37.9% | 常見 1.3% |
| 丙 胺 酸 轉 胺 酶 (ALT)升高* | 非常常見 30.9% | 常見 2.6% | |
| 血中膽紅素升高 | 非常常見 13.6% | 0 | |
| 皮膚及皮下組織疾 病 | 皮疹m | 非常常見 22.7% | 不常見 0.4% |
| 搔癢 | 常見 9.5% | 0 | |
| 肌肉骨骼及結締組 織疾病 | 血清肌酸磷酸激酶 (CPK)升高* | 非常常見 26.6% | 常見 6.1% |
| 腎臟及泌尿系統疾 病 | 蛋白尿 | 常見 7.1% | 不常見 0.2% |
| 檢驗值異常 | 血中乳酸去氫酶升高 | 常見 6.3% | 0 |
a. 資料合併自第一/二期試驗及AENEAS試驗;僅彙整接受Aumolertinib 110 mg劑量 之病人
b. 包括:嗜中性白血球減少症、嗜中性白血球數目降低、白血球數目降低*
c. 包括:血小板數目降低*、血小板減少症
d. 包括:血鈉降低、低血鈉*
e. 包括:血鉀降低、低血鉀*
f. 包括:結膜出血、結膜炎、乾眼症、眼部分泌物、眼出血、眼痛、流淚增加、畏 光、視力障礙
g. 包括:心肺停止、心電圖QT延長、心因性猝死、暈厥、心室性心律不整。各有1名 病人發生Grade 5心肺停止及心因性猝死
h. 包括:心臟衰竭、慢性心臟衰竭、肺水腫。1名病人通報Grade 5肺水腫
i. 包括:血壓升高、高血壓
j. 包括:咳嗽、痰咳、上呼吸道咳嗽症候群
k. 包括:細支氣管炎、間質性肺病、肺炎
l. 包括:口腔潰瘍、口乾、舌痛、口腔潰瘍、口腔疼痛、口腔炎、舌潰瘍
m. 包括:皮膚炎、痤瘡樣皮膚炎、藥物疹、紅斑、結節性紅斑、毛囊炎、斑疹、手足 紅斑症候群、丘疹、光敏感反應、皮疹、斑丘疹型皮疹、丘疹型皮疹、搔癢型皮疹、 膿疱型皮疹、蕁麻疹
* 表示為實驗室檢驗異常之發生率,而非不良事件之發生率。
9 過量
在第I期臨床試驗期間,有部份病人每日服用Aumolertinib的劑量達到220 mg(39例)和260mg(6例)。服用260 mg組曾出現1例間質性肺病,在中斷用藥並經積極治療後恢復正常。臨床試驗中,接受每日220 mg本品的病人發生血清肌酸磷酸激酶升高的頻率和嚴重程度較110mg劑量增加。尚未出現本品過量用藥的臨床情況。若發生藥物過量時,對病人應進行密切監測,並根據臨床需要給予適當治療。
10 藥理特性
10.1 作用機轉
Aumolertinib為表皮生長因子受體(EGFR)激酶抑制劑,對EGFR有抗藥性或活化突變(T790M、L858R和外顯子19缺失)具有不可逆的抑制作用,其半數抑制濃度(IC50)較野生型EGFR低約10倍。
10.2 藥效藥理特性
在體外細胞增殖和體內動物腫瘤移植瘤模型中,Aumolertinib對具有EGFR突變(T790M合併L858R突變;外顯子19缺失)的NSCLC細胞株具有抗腫瘤作用,對原生型EGFR抑制作用較弱。
10.3 臨床前安全性資料
一般毒性:在為期13周和26周的大鼠口服給藥重覆劑量毒性試驗中,主要毒性反應為肝臟損傷、肺部炎症、皮膚反應、胃腸道毒性和眼部檢查異常等,最大耐受劑量分別為60 mg/kg和30 mg/kg(其血漿暴露量約為臨床建議劑量110 mg的0.4~1.9倍);在為期13周和39周的狗口服給藥重覆劑量毒性試驗中,未發生嚴重毒性反應的最大劑量為10 mg/kg(血漿暴露量約為臨床建議劑量110 mg的4.5倍),主要毒性反應為皮膚反應、口腔黏膜炎、黏膜增生和眼部檢查異常。
致突變性:Aumolertinib在Ames試驗、中國倉鼠肺纖維母細胞染色體突變試驗和小鼠微核試驗結果均為陰性。
生育力損害:Aumolertinib給藥劑量達100 mg/kg,對雄性大鼠生育力未見明顯不良影響;但在雌性大鼠會影響早期胚胎發育,引起妊娠黃體數、著床數和活胎數降低,以及著床後損失率和母體重新吸收率升高,未見毒性反應劑量為30 mg/kg(以mg/m2計,約為臨床建議劑量110 mg的2倍)。
致癌性:目前尚未有致癌性的研究。
致突變性:Aumolertinib在Ames試驗、中國倉鼠肺纖維母細胞染色體突變試驗和小鼠微核試驗結果均為陰性。
生育力損害:Aumolertinib給藥劑量達100 mg/kg,對雄性大鼠生育力未見明顯不良影響;但在雌性大鼠會影響早期胚胎發育,引起妊娠黃體數、著床數和活胎數降低,以及著床後損失率和母體重新吸收率升高,未見毒性反應劑量為30 mg/kg(以mg/m2計,約為臨床建議劑量110 mg的2倍)。
致癌性:目前尚未有致癌性的研究。
11 藥物動力學特性
吸收
晚期NSCLC病人單次口服110 mg的Aumolertinib後,血漿中原型藥物達到最高血中濃度時間(tmax)的中位數為4.00小時,最高血中濃度(Cmax)平均值為318.50 ng/mL,總暴露量(AUC0-24、AUC0-t和 AUC0-∞)平均值分別為5250.24、12225.55和13210.71 h*ng/mL。活性代謝物HAS-719達到最高血中濃度時間較原型藥物延遲,tmax中位數為17.55小時。最高血中濃度降低,Cmax平均值為36.52 ng/mL,總暴露量(AUC0-24、AUC0-t和 AUC0-∞)平均值分別為 696.45、2796.19 和 3756.53 h*ng/mL。
110 mg每日一次連續給藥後,Aumolertinib原型藥物在體內蓄積比(Rac[AUC])平均值為1.39,HAS-719在體內蓄積比平均值為4.07。代表連續給藥後,Aumolertinib原型藥物在體內輕微地蓄積,HAS-719在體內也有一定程度的蓄積。
在進食高脂肪餐後單次口服Aumolertinib 110 mg,顯示食物對Aumolertinib和HAS-719的藥物動力學參數無明顯影響。
分佈
體外試驗顯示Aumolertinib和HAS-719在體外與人體血漿蛋白結合率均≥99.5%,體內分佈較廣。晚期NSCLC病人口服110 mg Aumolertinib後,其分佈體積(Vd/F)為554.20 L。
代謝
Aumolertinib在人體內主要的代謝途徑為去甲基化。Aumolertinib在血漿中主要以原型藥物形式存在,主要活性代謝物為HAS-719,濃度約為原型藥物的三分之一。單次給予Aumolertinib 110 mg後,在晚期NSCLC病人體內平均排除半衰期(t1/2)為30.62小時;HAS-719的平均t1/2為55.36小時。
排除
本品以110 mg劑量單次口服給藥後,截至第21天收集樣品結束時,從糞便中收集的劑量占總劑量的84.75%,從尿液中收集的劑量占總劑量的5.44%。Aumolertinib原型藥物約占排除量的9.08%。
特殊族群
年齡、性別、體重、種族在群體藥動學分析中,年齡(範圍:27–89歲)、性別、體重(範圍:37–100公斤)及種族並未明顯影響穩定狀態下的AUC(AUCss)。
肝功能不全
Aumolertinib主要透過肝臟排除,其中CYP3A4是其主要代謝酵素。在臨床試驗中,輕度(Child-Pugh A)、中度(Child-Pugh B)或重度(Child-Pugh C)肝功能不全的受試者中,未結合態aumolertinib的暴露量未發生具臨床相關性的變化。根據群體藥物動力學分析結果顯示,肝功能(通過AST、ALT、白蛋白、總膽紅素等肝功能指標,以及美國國家癌症研究院器官功能不全工作小組 [NCI ODWG] 肝功能損傷分類進行評估)對aumolertinib的暴露量無影響。
腎功能不全
臨床試驗數據顯示,aumolertinib的腎臟清除率可忽略不計。因此,腎功能不全應不會影響aumolertinib的藥動學表現。尚未對腎功能不全病人進行獨立的藥物動力學研究。在群體藥物動力學分析中,aumolertinib及其活性代謝物(HAS-719)在腎功能正常(肌酸酐清除率CLcr≥90 mL/min)、輕度(60≤CLcr< 90 mL/min)和中度(30≤CLcr< 60 mL/min)腎功能不全病人的暴露量相近。Aumolertinib尚未曾於重度腎功能不全或末期腎病病人進行臨床評估。
12 臨床試驗資料
12.1. 第三期臨床試驗(AENEAS;HS-10296-03-01):未曾接受過治療之EGFR突變陽性局部晚期或轉移性非小細胞肺癌
Aumolertinib用於治療帶有EGFR-TKI敏感性突變之局部晚期或轉移性非小細胞肺癌(NSCLC)且先前未接受任何全身性治療之病人,其療效與安全性係於中國進行之一項隨機、雙盲、對照、多中心之第三期臨床試驗中獲得證實。受試者之腫瘤組織樣本須具有與 EGFR TKI 敏感性相關之兩種常見EGFR突變之一(外顯子19缺失及/或L858R)。
共計429名亞洲病人以1:1隨機分派接受Aumolertinib(110 mg,每日一次,n =214)或gefitinib(250 mg,每日一次,n = 215)。每一治療週期為21天,週期間無間隔(即持續給藥)。病人持續接受治療,直至疾病惡化或其他符合研究終止條件為止。若試驗主持人判定仍具臨床效益,則病人疾病惡化後仍可持續給予治療。主要療效評估指標為由試驗主持人評估之無惡化存活期(PFS);另以獨立審查委員會(IRC)之評估作為敏感度分析。其他療效評估指標包括整體存活期(OS)、客觀反應率(ORR)、腫瘤緩解深度(DepOR)、反應持續時間(DoR)及疾病控制率(DCR)。
*ECOG體能狀態評分為0或1分。
Aumolertinib在試驗主持人評估的PFS方面顯示出統計學上顯著的改善,疾病進展或死亡風險降低54%。針對PFS主要終點的敏感性分析結果與主要分析結果一致。Aumolertinib 的治療使所有預先定義的次群體均獲得PFS改善,無論EGFR突變類型(外顯子19缺失或L858R)、腦轉移狀態(基期有或無)、性別、年齡(< 65歲或≥65歲)、吸菸史,或 ECOG體能狀態評分(0或1)。對ICR評估的PFS也觀察到類似的改善。截至數據截止分析日期(2021年1月15日),兩個治療組的OS中位數均尚未達到。
*基於全分析集合(FAS)
註:[1] 分層Cox比例風險模型。[2] 分層log-rank檢定。CI:信賴區間,DoR:反應持續時間,HR:風險比,IRC:獨立審查委員會,NA:無資料,ORR:客觀反應率,PFS:無惡化存活期
*依EGFR突變類型(外顯子19缺失或L858R)及基期腦轉移狀態(有或無)進行分層。
圖1顯示由試驗主持人評估的無惡化存活期(PFS)的Kaplan-Meier曲線圖。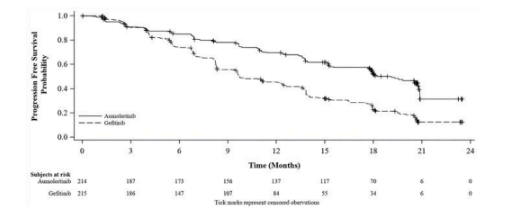 CI:信賴區間;mPFS:無惡化存活期中位數
*基於全分析集合(FAS)
截至2024年12月31日,依FAS分析,Aumolertinib組與gefitinib組之存活追蹤時間中位數分別為67.5個月及67.9個月。試驗中存在交叉治療。Aumolertinib組之OS中位數(mOS)為39.16個月(95% CI:34.10, 43.50),而gefitinib組為31.15個月(95%CI:27.89, 36.50)。
12.2. 第一/二期臨床試驗(APOLLO試驗;HS-10296-12-01):曾經接受過治療的EGFR突變陽性局部晚期或轉移性非小細胞肺癌病人
共計429名亞洲病人以1:1隨機分派接受Aumolertinib(110 mg,每日一次,n =214)或gefitinib(250 mg,每日一次,n = 215)。每一治療週期為21天,週期間無間隔(即持續給藥)。病人持續接受治療,直至疾病惡化或其他符合研究終止條件為止。若試驗主持人判定仍具臨床效益,則病人疾病惡化後仍可持續給予治療。主要療效評估指標為由試驗主持人評估之無惡化存活期(PFS);另以獨立審查委員會(IRC)之評估作為敏感度分析。其他療效評估指標包括整體存活期(OS)、客觀反應率(ORR)、腫瘤緩解深度(DepOR)、反應持續時間(DoR)及疾病控制率(DCR)。
表3. AENEAS試驗中全分析集合(FAS)族群之基期人口學特徵及疾病特性
| 參數 | Aumolertinib組 (n = 214) | Gefitinib組 (n = 215) |
|---|---|---|
| 年齡,平均值 | 58.1歲 | 60.6歲 |
| 身體質量指數(BMI),平均值 | 23.12 kg/m2 | 22.77 kg/m2 |
| 女性 | 62.6% | 62.8% |
| 吸菸狀態:曾吸菸/目前吸菸(是) | 27.1% | 33% |
| 吸菸狀態:從不吸菸 | 72.9% | 67.0% |
| 基因突變:Ex19Del | 65.4% | 65.6% |
| 基因突變:L858R | 34.6% | 34.4% |
| 基因突變:T790M | 0.9% | 1.4% |
| 腫瘤分期:IIIB期 | 5.6% | 7.9% |
| 腫瘤分期:IV期 | 94.4% | 92.1% |
| 是否復發:無 | 97.2% | 97.7% |
| 腫瘤類型:腺 癌 (Adenocarcinoma) | 98.1% | 98.1% |
| 中樞神經系統(CNS)轉移 | 26.2% | 27.4% |
| ECOG體能狀態評分* | 74.3% | 75.3% |
Aumolertinib在試驗主持人評估的PFS方面顯示出統計學上顯著的改善,疾病進展或死亡風險降低54%。針對PFS主要終點的敏感性分析結果與主要分析結果一致。Aumolertinib 的治療使所有預先定義的次群體均獲得PFS改善,無論EGFR突變類型(外顯子19缺失或L858R)、腦轉移狀態(基期有或無)、性別、年齡(< 65歲或≥65歲)、吸菸史,或 ECOG體能狀態評分(0或1)。對ICR評估的PFS也觀察到類似的改善。截至數據截止分析日期(2021年1月15日),兩個治療組的OS中位數均尚未達到。
表4. AENEAS試驗中aumolertinib與gefitinib的療效結果
| 療效參數 | Aumolertinib組 110 mg,每日一次 (n = 214) | Gefitinib組 250 mg,每日一次 (n = 215) |
|---|---|---|
| 試驗主持人評估的PFS | ||
| 發生事件的病人人數(%) | 106 (49.5) | 160 (74.4) |
| 中位數(95% CI)[單位:月] | 19.1 (17.74, 20.80) | 9.7 (8.34, 12.45) |
| HR(95% CI)[1]* | 0.46 (0.36, 0.59) | |
| p值 [2]* | <0.0001 | |
| 試驗主持人評估的ORR | ||
| 客 觀 反 應 率 ,%(95% CI) | 73.8 (67.4, 79.6) | 72.1 (65.6, 78.0) |
| 完 全 緩 解 (Completeresponse, %) | 1 (0.5) | 1 (0.5) |
| 部 分 緩 解 (Partialresponse, %) | 157 (73.4) | 154 (71.6) |
| 試驗主持人評估的DoR | ||
| 中位數(95% CI)[單位:月] | 18.1 (15.2, NA) | 8.3 (6.90, 11.1) |
註:[1] 分層Cox比例風險模型。[2] 分層log-rank檢定。CI:信賴區間,DoR:反應持續時間,HR:風險比,IRC:獨立審查委員會,NA:無資料,ORR:客觀反應率,PFS:無惡化存活期
*依EGFR突變類型(外顯子19缺失或L858R)及基期腦轉移狀態(有或無)進行分層。
圖1顯示由試驗主持人評估的無惡化存活期(PFS)的Kaplan-Meier曲線圖。
圖1. AENEAS試驗中由試驗主持人評估的PFS Kaplan-Meier估計值*
CI:信賴區間;mPFS:無惡化存活期中位數*基於全分析集合(FAS)
截至2024年12月31日,依FAS分析,Aumolertinib組與gefitinib組之存活追蹤時間中位數分別為67.5個月及67.9個月。試驗中存在交叉治療。Aumolertinib組之OS中位數(mOS)為39.16個月(95% CI:34.10, 43.50),而gefitinib組為31.15個月(95%CI:27.89, 36.50)。
在一項開放標籤、多中心的第一/二期試驗中,證實口服Aumolertinib每日一次在曾經接受過EGFR-TKI治療後疾病進展的局部晚期或轉移性非小細胞肺癌病人的安全性與療效。該試驗分為三部分:第一部分為劑量遞增,第二部分為劑量擴展,第三部分為劑量延伸。試驗評估的Aumolertinib劑量範圍為55 mg至260 mg每日一次。APOLLO試驗評估了在T790M突變陽性病人中,Aumolertinib建議劑量110 mg每日一次的安全性與療效。病人需透過中央實驗室檢測,在最近一次EGFR-TKI治療後疾病進展的活檢樣本確認T790M突變陽性。主要療效終點為由ICR評估的客觀反應率(ORR)。關鍵次要終點包括額外療效指標的評估,如疾病控制率(DCR)、無惡化存活期(PFS)、反應持續時間(DoR)、腫瘤緩解深度(DepOR)及整體存活期(OS)。
共有244名病人(年齡27至87歲,平均60.8歲)接受Aumolertinib 110 mg每日一次。其中女性142人(58.2%)、男性102人(41.8%);從未吸菸178人(73.0%),吸菸者4人(1.6%),曾經吸菸者62人(25.4%)。依據研究計畫書,所有病人腫瘤均具T790M 突變,其中155人(63.5%)具外顯子19缺失,85人(34.8%)具L858R突變,4人(1.6%)為其他EGFR突變。ECOG體能狀態評分方面,85人(34.8%)為0分,159人(65.2%)為1分。91人(37.3%)有腦轉移。
ICR評估的ORR為65.6%(95% CI:59.2–71.5),DCR為93.4%(95% CI:89.6–96.2)。ORR的95% CI下限超過預設值30%。長期分析(追蹤時間中位數:33.7個月)顯示,ICR 評估的PFS中位數為12.4個月,DoR中位數為15.1個月,OS中位數為31.5個月。
共有244名病人(年齡27至87歲,平均60.8歲)接受Aumolertinib 110 mg每日一次。其中女性142人(58.2%)、男性102人(41.8%);從未吸菸178人(73.0%),吸菸者4人(1.6%),曾經吸菸者62人(25.4%)。依據研究計畫書,所有病人腫瘤均具T790M 突變,其中155人(63.5%)具外顯子19缺失,85人(34.8%)具L858R突變,4人(1.6%)為其他EGFR突變。ECOG體能狀態評分方面,85人(34.8%)為0分,159人(65.2%)為1分。91人(37.3%)有腦轉移。
ICR評估的ORR為65.6%(95% CI:59.2–71.5),DCR為93.4%(95% CI:89.6–96.2)。ORR的95% CI下限超過預設值30%。長期分析(追蹤時間中位數:33.7個月)顯示,ICR 評估的PFS中位數為12.4個月,DoR中位數為15.1個月,OS中位數為31.5個月。
13 包裝及儲存
13.1 包裝
PVC鋁箔片盒裝(14錠/片)。
13.2 效期
請見外包裝標示。
13.3 儲存條件
儲存於30°C以下。
15 其他
藥商電話:0800-086-288
製造廠
台灣東洋藥品工業股份有限公司六堵廠
基隆市七堵區工建西路5號
藥商
台灣東洋藥品工業股份有限公司
台北市南港區園區街3-1號3樓